单细胞RNA测序(scRNA-seq)工作流程入门

scRNA-seq | 吐血整理的单细胞入门教程(从原理到代码实操)(一) 1写在前面 炙手可热的单细胞测序(scRNA-seq)大家肯定都或多或少听过一些,从今天开始陆续分享我的学习笔记,有不对的地方大家多指正~🤒 在开始前我们先思考几个问题,如下:👇 Q1: 什么是scRNA-seq,它与bulk RNA-seq相比如何? Q2: scRNA-seq有哪些典型应用? Q3: scRNA-seq如何准备样品? 2什么是scRNA-seq? 2.1 什么是bulk RNA-seq 要搞懂什么是scRNA-seq,我们先了解一下bulk RNA-seq。 🥳 RNA-seq用 阅读详情
AI摘要

本文详细介绍了单细胞RNA测序技术的工作流程,包括数据格式转换、比对、质控、归一化、高变基因检测、批次效应校正、降维与聚类、细胞注释、功能分析、转录因子推断和联合分析等关键步骤,展示了这一技术在揭示细胞异质性和功能多样性方面的应用。,

scRNA-seq工作流程

单细胞RNA测序(scRNA-seq)技术已成为解开单个细胞内RNA转录物的异质性和复杂性,以及揭示高度组织化组织/器官/生物体内不同细胞类型和功能的组成的最先进方法。通过单细胞RNA测序,现在可以在一项研究中分析超过数百万个细胞的单细胞水平的转录组。这使我们能够在转录组水平上对每个细胞进行分类、表征和区分,从而识别出稀有但功能重要的细胞群。
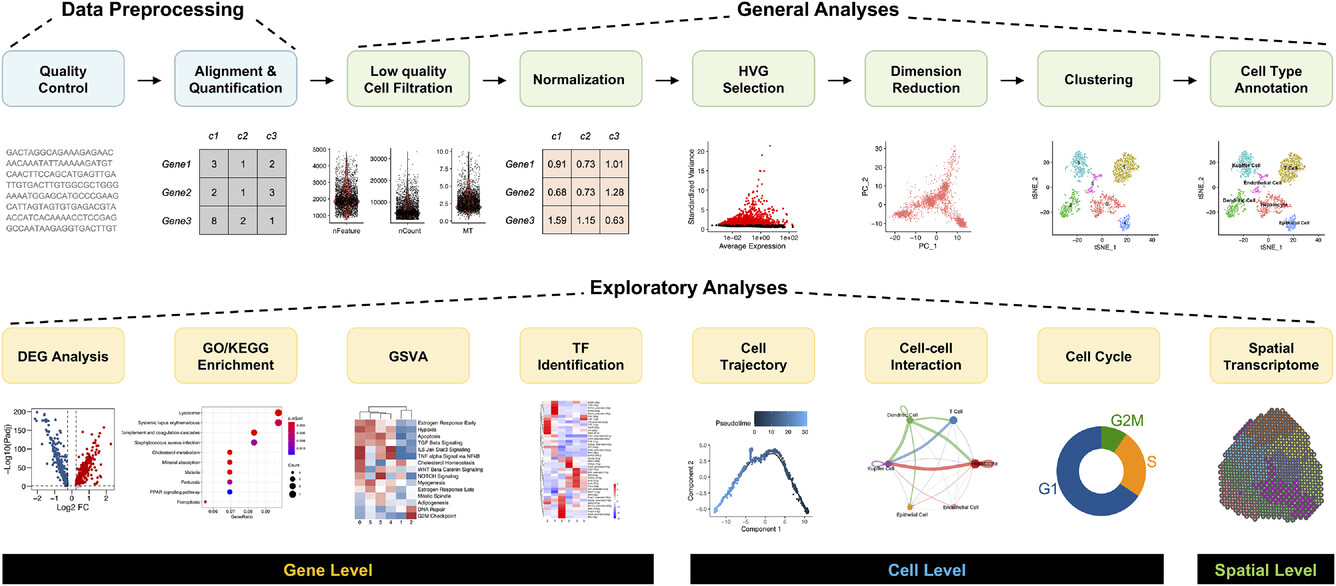
scRAN工作流程图

单细胞转录组原始数据格式

数据格式一:FASTQ

FASTQ文件可以直接通过FastQC进行质控分析。

数据格式一:BCL

对于BCL格式可以使用10x工具cellranger mkfastq,将BCL文件转换为FASTQ文件,转换需要提供csv矩阵文件(包含lane、sample和index三列数据),转换之后的FASTQ文件同样可采用FastQC进行质控。

单细胞RNA-seq数据分析总览
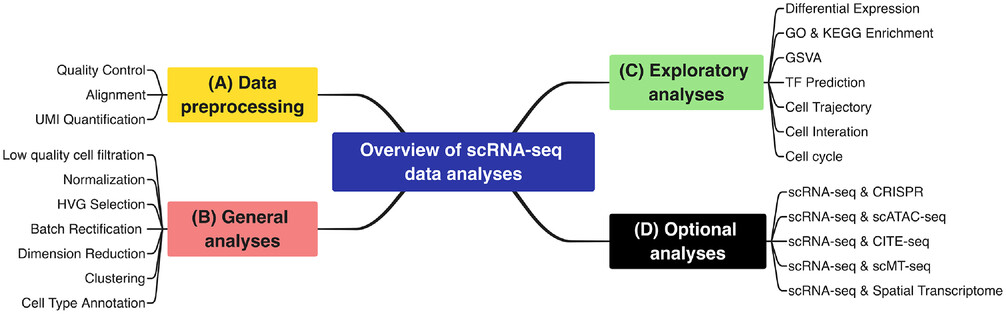
单细胞RNA-seq数据分析总览

1. 比对到参考基因组

使用STAR或Tophat等比对软件,可以将FASTQ数据比对到特定的参考基因组,cellranger使用STAR作为比对软件,然后通过基因注释GTF文件根据reads的比对情况,将reads分类为外显子、内含子和基因间区。

2. 质控

为什么要进行质控?

在单细胞悬液的制备过程中,由于实验操作、技术问题和不可避免的自然现象,可能会发生活细胞死亡,细胞膜损伤或多细胞粘附等情况。因此,为了消除低质量细胞对基因表达的干扰,需要进行质控。

质控软件

主要有Seurat、scran和scanpy,其中在引用方面,Seurat是最受欢迎的,它内置了处理低质量细胞过滤的功能。

质控指标

可以通过以下质控指标来判断:

1. 基因的数量
2. UMI(转录本)的数量
3. 线粒体基因的百分比
4. 核糖体蛋白基因在每个细胞中的百分比

过滤阈值的设置没有绝对的标准,它通常取决于被分析的细胞和组织的类型。例如过滤掉≤100或≥6000个表达基因、≤200个UMIs和≥10%线粒体基因的细胞,也可灵活调整。对于线粒体基因的细胞过滤,对于心肌细胞等类型细胞,需要谨慎处理。

3. 数据归一化

归一化旨在抵消技术噪声或偏差,并确保每个细胞之间的可比性。

与分析传统的bulk RNA-seq数据类似,在分析单细胞RNA测序数据时,每个细胞都被视为一个独立的样本。原始表达矩阵不能直接用于下游分析,因为由于系统错误或技术噪音(如每个细胞的测序深度和转录组捕获率的差异),细胞之间的表达水平无法进行比较。

归一化工具

归一化工具有BASiCS、GRM、Linnorm、SAMstrt、SCnorm、scran和Simple norm等,其中innorm和scran的速度优势来自于用C 编写,并在R中实现,适合于大数据集。相反,BASiCS和SCnorm需要更长的时间来生成更精确的结果。总的来说,这些方法之间存在很大的差异,不同的工具在不同的情况下表现最佳。

4. 检测高变基因(HGVS)

单细胞RNA测序数据集是高维的,一个样本中有数万个细胞,每个细胞中有数千个基因表达。每个细胞中的大部分基因都属于家族基因,因为它们的特点是细胞之间的表达水平没有显著变化,它们的存在往往会掩盖真正的生物信号。

什么是高变基因?

在数据集中表现出高度细胞间变异的特征子集也被称为高度可变基因(HVGs)。HVGs不仅突出了生物信号,而且由于计算量的显著减少,大大加快了对单细胞RNA测序数据下游分析的速度。一个高质量的HVGs应该包含能够区分不同细胞类型的基因,HVGs的质量对聚类的精度有显著影响。

检测高变基因工具

主要有BASiCS、Brennecke、scLVM、scran、scVEGs和Seurat等,其中scran可以检测出稳定数量的HVGs,并且运行速度较快。Brennecke在大范围数据集上具有稳定一致的性能。scran和Seurat在处理部分数据集时表现最佳。

5. 批次效应校正

为什么要校正批次效应?

不同的单细胞数据可能产生于不同的时间、不同的测序平台,这些数据之间不可避免地存在着技术上或非生物学上的显著批次效应。如果不进行校正,它可以匹配基因表达模式,进而导致错误的结论。

批次效应校正方法

有Harmony、Scanorama、Seurat V4以及基于深度学习的deepMNN等方法,deepMNN在精度优于现有的常用方法,特别是在大数据集的情况下。

6. 降维

降维是处理单细胞高维数据的主要策略之一。对于单细胞RNA测序数据,通常需要进行2次降维处理,分别为主成分分析(PCA)降维和t-SNE/UMAP降维,并进行可视化。

PCA

PCA是一种数学线性维度算法,它利用正交变换将一系列可能线性相关的变量转换为新的线性不相关的变量,从而利用新的变量在低维上显示数据的特征。PCA已广泛应用于scRNA-seq研究,以克服任何单一特征中的噪音。

t-SNE/UMAP

UMAP在细胞子集的连续性方面比t-SNE有明显的优势,因为其保留了更多的全局结构,但t-SNE由于良好的可视化效果也应用于许多单细胞研究。

7. 聚类

单细胞RNA测序数据的复杂性促进的聚类方法的应用。

聚类方法

SC3和Seurat综合来看表现更好,其中Seurat的分析速度要更快。在cluster数量相同的情况下,Seurat通常与真实情况的一致性最好,而FlowSOM在cluster数量大于真实数量时其与真实情况的一致性更好。

8. 注释

在scRNA-seq数据中注释细胞的工作流程包括三个主要步骤:自动注释、人工注释和湿实验验证。

自动注释

自动化注释工具利用一组预定义的标记基因,这些标记基因在已知的细胞类型中特异表达,通过将它们的基因表达模式与已知的细胞类型进行匹配来标记cluster。优点是快速、可重复性好,对常见细胞类型的标注结果更可靠; 但由于参考标记基因集的限制,它无法定义罕见的和新的细胞类型。

在Seurat、SingleR、CP、RPC和SingleCellNet这五种最常用的方法中,Seurat是注释主要细胞类型的效果较好, 但Seurat在预测罕见细胞类型和区分高度相似的细胞类型方面表现相对较差。

人工注释

人工注释是标注细胞的金标准,虽然它需要搜索相关文献和挖掘已有的scRNA-seq数据,较为主观并且耗时。

湿实验验证

通常需要湿实验来进一步验证scRNA-seq的发现。传统的验证方法包括免疫荧光和免疫组化,这两种方法都是基于抗体与抗原(标记基因编码的表面蛋白)特异性结合的原理来证明数据分析得到的细胞类型的真实存在。

9. 功能富集分析

为了准确地揭示特定细胞群体的功能和生物学意义,有必要对目标差异表达基因集进行功能富集分析。功能富集的通用分析策略也适用于单细胞数据,如GO和KEGG通路。此外,GSVA以通路为中心的方式广泛应用于功能富集分析等标准分析中。GSVA可以计算每个样本中不同信号通路的富集分数,以评估表型差异的原因,可以作为KEGG通路的补充,使结果更具生物学解释性。

10. 转录因子(TF)的推断

为了从scRNA-seq数据中识别每个细胞簇中富集的转录因子,可使用SCENIC软件实现转录因子(TF)的推断,主要原理是:通过搜索靶基因的假定的调控区域来富集转录因子基序,然后转录因子基序富集可以实现候选TF调控因子与候选靶基因的连接。SCENIC有R和Python版本,推荐使用pySCENIC运行大的数据集,当前支持人、小鼠和果蝇等物种,也可以手动创建其他物种的定制数据库。

11. 拟时分析

拟时分析可以在单细胞水平上推断细胞的轨迹,有望发现罕见的细胞类型和隐蔽的状态。Monocle是应用最广泛的拟时分析工具之一,它借鉴显式主图来描述数据,并通过嵌入反向图来重建单细胞轨迹,以提高预测轨迹的稳健性和准确性。

12. 细胞-细胞通讯

生物体受到刺激后会自我调节以维持体内稳态,这需要多种细胞的共同参与和协调。随着细胞-细胞通讯研究的快速发展,出现了诸如CellChat、CellPhoneDB、NicheNet、SingleCellSignalR和iTalk等分析工具,每一种工具都依赖于细胞表面配体和受体相互作用的强度,但每一种工具都有其优缺点。具体来说,如果要考虑配体和受体的结构组成,CellPhoneDB是首选。如果需要考虑辅助因子(如启动子和拮抗剂)的调控,可以选择CellChat来提高性能。

13. 细胞周期阶段预测

单细胞悬液中的每个细胞都处于细胞周期的特定阶段:DNA合成前期(G1期)、DNA合成期(S期)、DNA合成后期(G2期)或有丝分裂期(M期),每群细胞都混合着不同细胞周期的细胞。Seurat的CellCycleScoring功能可根据其内置包内的G2/M和S期标记基因的表达给每个细胞打分。

14. 联合分析

如scRNA-seq和CRISPR筛选的联合应用,scRNA-seq和多组学的综合分析,包括scATAC-sEquation(单细胞染色质可及性和转录组测序)、scMT-sEquation(单细胞甲基化组和转录组测序)、CITE-sEquation(通过测序对转录组和表位进行细胞索引)和空间转录组。这些技术的结合可以更好、更深入地了解关键的生物过程和机制,是未来单细胞技术发展的一个重要方向。

scRNA-seq Course 学习 昨天和今天都在学习scRNA-seq测序的教程。 scRNA-seq是对单个细胞进行测序分析,便于研究细胞的异质性。 scRNA-seq和bulk-RNA-seq相似,区别只在于研究的细胞数量,后者是对同一组织的大量细胞进行转录组的分析,而前者是对单个细胞进行转录组分析。 scRNA-seq的流程是制备单细胞,单细胞水平测序,数据分析。 昨天看到了分离单细胞和测序平台的方法上。 在分离单细胞方法有mirco-well plate、micro-fluid seq, droplet seq,分别是让细胞在微板上 阅读详情

相关推荐

单细胞转录组分析(scRNA-seq)

单细胞转录组测序(Single-cell RNA sequencing,scRNA-seq)是一种高通量测序技术,可以在单细胞水平解析基因表达情况,揭示细胞异质性,探索稀有细胞类型,并研究细胞状态转换及动态调控机制。与传统的。

大甘的博客 6146

一文读懂scRNA-seq数据分析(建议收藏)

Galaxy生信云平台(UseGalaxy.cn)整合了所有主流的单细胞数据分析工具,如 Seurat, Scanpy, Monocle3等,用户不需要安装各种软件,也不需要考虑计算资源,只需要上传数据,点击鼠标即可以完成单细胞数据分析工作。本文来介绍单细胞数据分析的一些基础理论知识。当我们进行单细胞数据分析时,应该始终从质量控制步骤开始,首先清理数据,以确保数据足以回答研究的问题。在此步骤之后,...

公众号/简说基因,知乎/简宝玉 5720

单细胞RNA测序(scRNA-seq)Seurat分析流程入门

单细胞RNA测序(scRNA-seq)Seurat分析流程入门

LittleComputerRobot的博客 3432

单细胞scRNA-seq测序基础知识笔记

单细胞测序新手上路!记录下学习笔记!

土豆大叔的博客 2088

单细胞RNA测序(scRNA-seq)细胞分离与扩增

单细胞RNA测序(scRNA-seq)细胞分离与扩增

LittleComputerRobot的博客 1846

scRNA-seq与 bulk RNA-seq技术比较综述

scRNA-seq与 bulk RNA-seq技术比较综述

LittleComputerRobot的博客 3178

单细胞RNA测序(scRNA-seq)SRA数据下载及fastq-dumq数据拆分

SRA数据下载及fastq-dumq数据拆分

LittleComputerRobot的博客 5555

单细胞RNA测序(scRNA-seq)Cellranger流程入门和数据质控

单细胞RNA测序(scRNA-seq)Cellranger流程入门和数据质控

LittleComputerRobot的博客 2304

单细胞转录组测序技术(scRNA-seq)及细胞分离技术分类汇总

单细胞测序流程(http://learn.gencore.bio.nyu.edu) 在过去的十多年里,高通量测序技术被广泛应用于生物和医学的各种领域,极大促进了相关的研究和应用。其中转录组测序(RNA-seq)被广泛应用于测定和描绘各类物种的基因或转录本的表达情况。但传统的转录组测序技术(bulk RNA-seq)是基于群体细胞,每个样本包含成千上万个细胞,所以最终反映...

dikuangzhong6068的博客 5778

单细胞RNA测序(scRNA-seq)cellranger count的细胞定量和aggr整合

单细胞RNA测序(scRNA-seq)cellranger count的细胞定量和aggr整合

LittleComputerRobot的博客 1927

单细胞转录组 —— 测序介绍

RNA测序主要有两种方法:一种是对来自不同细胞的混合RNA进行测序(),另一种是对单个细胞的转录组进行测序(在大多数情况下,混合细胞的RNA-seq比复杂的单细胞测序更便宜、更容易。得到的是所有细胞的平均表达谱,这通常更容易分析,但也会隐藏很多信息,如细胞表达的异质性。有些药物或扰动可能只会影响特定的细胞类型或细胞类型之间的相互作用。例如,耐药的肿瘤细胞会导致癌症复发,即使是在培养的细胞上也很难通过简单的来识别。所以,需要在单细胞水平上研究基因的表达,来揭示这种关系。但是,scRNA-seq。

dxs18459111694的博客 3853

单细胞测序基础知识

单细胞

zhengxj_的博客 7350

单细胞分析|整合 scRNA-seq 和 scATAC-seq 数据

在下文中展示了如何进行细胞数据的共同嵌入,并再次强调,这仅用于示范,特别是在本案例中,scRNA-seq和scATAC-seq的数据实际上是从同一批细胞中获得的。为了在单细胞RNA测序(scRNA-seq)和单细胞ATAC测序(scATAC-seq)实验之间找到相互关联的“锚点”,首先利用Signac软件包中的GeneActivity()函数,通过计算2kb启动子区域和基因体内的ATAC-seq测序计数,来估算每个基因的转录活性。分别导入RNA和ATAC的数据,并假设这两组数据是分别在不同的实验中获得的。

冷冻工厂 2221

单细胞RNA测序数据分析脚本scRNA-SEQ-ZMM

在单细胞RNA测序(scRNA-SEQ)数据分析领域中,scRNA-SEQ-ZMM作为一个高效的数据处理工具,已经成为研究人员不可或缺的辅助手段。该工具不仅包含了从数据导入到结果解析的全链条流程,而且还支持自动化脚本处理,极大地提高了数据处理的效率和准确性。本章节将简要介绍scRNA-SEQ-ZMM的基本概念、核心功能及其在基因表达数据分析中的作用,为接下来章节的深入探讨打下基础。

weixin_42596011的博客 1178

单细胞转录组(scRNA-seq)与空间转录组(ST)的区别

单细胞级细胞簇(spot)或超高分辨率。

大甘的博客 4992

scRNA-seq | 吐血整理的单细胞入门教程(从原理到代码实操)(二)

scRNA-seq | 吐血整理的单细胞入门教程(从原理到代码实操)(二)

m0_72224305的博客 4305

单细胞RNA测序项目(scRNA-seq)实战演练

在生物医学研究领域,单细胞RNA测序(scRNA-seq)技术的出现标志着一个新时代的到来。相较于传统的转录组分析,scRNA-seq能够提供细胞层面的分辨率,使研究人员能够深入探究组织中复杂多样的细胞群体。本章节将概述scRNA-seq技术的重要性,并探讨其在生命科学领域中的应用潜力。scRNA-seq技术允许研究人员从成千上万个单细胞中分离RNA,然后对这些RNA分子进行高通量测序,最终获得每个细胞中基因表达的定量信息。

weixin_36204513的博客 913

Single Cell—scRNA-seq

单细胞RNA测序(scRNA-seq)技术已成为解开单个细胞内RNA转录物的异质性和复杂性,以及揭示高度组织化组织/器官/生物体内不同细胞类型和功能的组成的最先进方法。通过单细胞RNA测序,现在可以在一项研究中分析超过数百万个细胞的单细胞水平的转录组。这使我们能够在转录组水平上对每个细胞进行分类、表征和区分,从而识别出稀有但功能重要的细胞群。在本教程中,我们将分析来自 10X Genomics 的免费提供的外周血单个核细胞(PBMC)数据集。

anyinglengtong的博客 1836
上一篇: 生信软件14 - bcftools提取和注释VCF文件关键信息
下一篇: 单细胞RNA测序(scRNA-seq)细胞分离与扩增
生信与基因组学
博客等级 码龄9年 7202粉丝 257原创
评论
成就一亿技术人!
拼手气红包6.0元
还能输入1000个字符
 
 条评论被折叠 查看
添加红包

请填写红包祝福语或标题

个

红包个数最小为10个

元

红包金额最低5元

当前余额3.43元 前往充值 >
需支付:10.00元
成就一亿技术人!
领取后你会自动成为博主和红包主的粉丝 规则
hope_wisdom
发出的红包

打赏作者

生信与基因组学

每一份鼓励是我坚持下去动力

¥1 ¥2 ¥4 ¥6 ¥10 ¥20
扫码支付:¥1
获取中
扫码支付

您的余额不足,请更换扫码支付或充值

打赏作者

实付元
使用余额支付
点击重新获取
扫码支付
钱包余额 0

抵扣说明:

1.余额是钱包充值的虚拟货币,按照1:1的比例进行支付金额的抵扣。
2.余额无法直接购买下载,可以购买VIP、付费专栏及课程。

余额充值