生信软件1 - 测序下机文件比对结果可视化工具 visNano

生信实战指南:GFF与GTF格式详解及高效转换工具选型 本文详细解析了生物信息学中GFF与GTF格式的区别及应用场景,并提供了高效转换工具选型建议。通过对比GFF3和GTF2.2的字段结构及属性特点,帮助读者理解两种格式的优劣。同时推荐了AGAT、gffread等实用转换工具,并针对RNA-seq分析、基因组可视化等不同场景给出专业选型指导,提升生信数据分析效率。 阅读详情

软件简介

visNano 其主要是对下机数据的fastq文件以及经过比对后的bam文件进行可视化的summary,该软件发布在github上,具体用法可以自行研究,下面会展示绘制的可视化图效果。

安装

1. conda安装依赖
# conda 安装所需依赖
conda install numpy pandas tqdm matplotlib samtools
2. git clone获取软件包

windows 系统下可安装git软件,通过git bash下载该软件包

github地址:

https://github.com/renzilin/visNano
在这里插入图片描述

linux 系统可直接在指定目录下使用以下命令完成克隆

git clone https://github.com/renzilin/visNano.git

使用方法

# 查看软件帮助
python visNano.py -h

安装成功后运行以上命令会出现以下结果
在这里插入图片描述

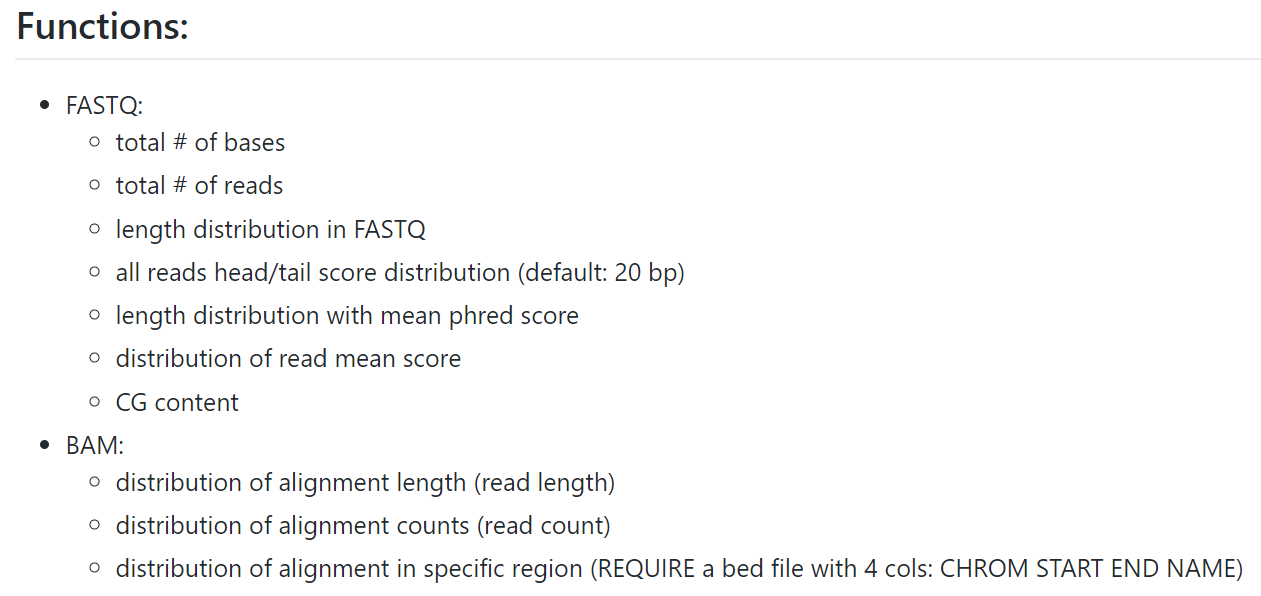
软件功能如下

在这里插入图片描述

使用示例

1. fq信息可视化

目前软件fq文件输入不支持.gz文件,可使用以下命令对.gz文件进行解压后进行可视化

gzip -d ./sample1.fq.gz  # 解压当前目录下.gz文件
python /public/software/visNano/visNano.py fq \
     --fq ./sample1.fq \  # 当前目录下fq文件
     --s sample1

源代码解析如下:
在这里插入图片描述gzip

2. bam信息可视化
python /public/software/visNano/visNano.py bam \
     --s sample1 \
     --b ./sample1.bam \  # 当前目录下bam文件
     --st /public/software/samtools

运行后软件需等待一段时间,开始运行后显示以下进度条
在这里插入图片描述运行结束后,在LOG-visnano文件下会出现一张.jpg可视化的图片。
其中–s输入为样本ID,–b输入为bam/sam文件路径,–st为samtools软件路径
samtools 软件路径查看可使用which:

which samtools

# 如果which samtools无法显示软件路径,可使用find命令查找
find / -name samtools

源代码解析如下:

代码参数

3. bam+bed信息可视化
python /public/software/visNano/visNano.py bed \
     --s sample1 \
     --b ./sample1.bam \  # 当前目录下bam文件
     --bd ./sample1.bed \    # 当前目录下bed文件
     --st /public/software/samtools

可视化和上面用法类似,可以自行实践。

源代码解析如下:
在这里插入图片描述

Fastq文件信息可视化

在这里插入图片描述

BAM文件信息可视化在这里插入图片描述
BAM+BED文件可视化

在这里插入图片描述

NGS之数据格式 生物信息中常见的几种数据格式有:fasta、fastq、bam、sam、vcf、bed、gff。参考:http://www.biotrainee.com/thread-42-1-1.htmlFASTQ参考:https://en.wikipedia.org/wiki/FASTQ_formatfastq格式是文本格式。它有对应序列字符的质量分数,出于简洁的目的用ASCII字符来表示,所以fastq格式... 阅读详情

相关推荐

生信技能66 - bioconvert实现多种生信文件格式的转换

bioconvert实现多种生信文件格式的转换

LittleComputerRobot的博客 399

【亲测免费】 发现 fqtools - 高效处理 FASTQ 文件的神器!

???? 发现 fqtools - 高效处理 FASTQ 文件的神器! 项目介绍 在生物信息学领域,处理海量基因序列数据是日常挑战。fqtools 正是一款专注于快速操作和转换 FASTQ 格式文件的强大工具包。无论是在查看数据结构,校验文件完整性,还是进行复杂的数据筛选与质量评估,fqtools 提供了一系列精致且高效的子命令,旨在帮助研究者们轻松应对高通量测序数据。 技术分析 核心依赖与构建流程 f...

gitblog_00086的博客 1323

vizbam:BAM 可视化

已弃用 这个软件已经过时了。 威兹巴姆 显示SAM / BAM对齐的 Java 库。 项目状态:测试版 作者:皮埃尔·林登鲍姆博士。 @yokofakun 依赖关系 Java 1.7 皮卡德 阿帕奇蚂蚁 截图 显示像samtools tview这样的 BAM(项目一部分) 命令行工具 可视化命令行 用法:VizBamCmdLine [选项] 像 samtools tview 一样打印 SAM 对齐 选项 描述 格式=字符串 输出格式 默认值:文本。 可以将此选项设置为 'null' 以清除默认值。 参考=文件 输入索引引用 必需。 输出=文件 输出文件 默认值:null。 输入=文件 要处理的 BAM 文件。 必需的。 位置=字符串 要处理的位置。 语法是 "chrom:position" 染色体必须存在于参考中。 默认值:空。 INTERVALFILE =文件 包含间隔

【生信MOOC】生物序列比对工具——多序列比对

【生信MOOC】生物序列比对工具2——多序列比对 1、多序列比对的定义和用途 2、多序列比对的要求 3、多序列比对工具——EMBL - Clustal Omega 4、多序列比对工具——EMBL - TCOFFEE - Expresso 5、多序列比对的保存格式 6、多序列比对结果编辑——jalview 7、寻找保守区域:序列标识图 WebLogo 8、寻找保守区域:序列基序 MEME 9、寻找保守区域:PRINTS 指纹图谱数据库

weixin_40695088的博客 2万+

SFTPGo 2.7离线部署实战:内网隔离环境下的多平台文件交换方案

文件传输服务在企业内网和隔离环境中经常遇到依赖链复杂、部署困难的问题。SFTPGo作为一款基于Go语言开发的多协议文件传输工具,通过静态编译和嵌入式SQLite特性,实现了免数据库、免运行时的轻量部署。其原理在于将SFTP、FTP、WebDAV、HTTP等多种协议集成于同一进程,并提供Web管理后台,大幅简化了账号与权限管理。在离线环境下,借助外网准备、哈希校验和镜像导出流程,可以安全地将二进制包和Docker镜像导入隔离网段。该方案尤其适用于等保内网、工控区及国产化系统如麒麟、OpenEuler等场景,支

weixin_28829325的博客 297

保姆级教程:在Ubuntu 20.04上从零搞定ROS Noetic和RealSense驱动,为无人机开发铺路

本文提供了一份详细的Ubuntu 20.04环境下ROS Noetic和RealSense驱动安装指南,专为无人机开发环境搭建设计。从系统配置、ROS安装到RealSense驱动集成,涵盖所有关键步骤和常见问题解决方案,帮助开发者快速搭建自主空中机器人开发平台。

weixin_30329623的博客 65

生信分析-本地BLAST

一. 本地blast简介 本地Blast(Basic Local Alignment Search Tool),是基于本地的比对搜索工具,可以在自己建立的数据库进行blast搜索,与NCBI的在线blast相比,其速度快,搜索范围更小,且在没有互联网的情况下可以进行,比如已知道大麦的一个基因,并已经明确其功能,现在要在大麦中找序列相似度高的基因,就可以在本地建库,即建立大麦的数据库,然后blast找同源序列。 二. 本地blast的安装 1.NCBI下载本地版blast [下载链接]:https://ftp

qq_44520665的博客 2万+

手机拍照对焦快准狠的秘密:一文看懂PDAF、Dual Pixel和Super PD的区别

本文深入解析手机拍照中的三种主流相位检测自动对焦(PDAF)技术:Shield Pixel、Super PD和Dual Pixel。通过对比它们的原理、优缺点及实际表现,帮助读者理解不同技术的对焦速度、暗光表现和画质影响,从而做出更明智的购机选择。

weixin_26985923的博客 490

生信核心数据格式解析手册:FASTQ/BAM/VCF/GFF 处理原理与实操

本手册涵盖了生信分析中四大核心数据格式FASTQ:原始测序数据,包含序列和质量值,是所有分析的起点BAM:高效存储比对结果,支持快速检索和统计VCF:变异信息的标准格式,是基因组变异分析的核心GFF:基因组注释的通用标准,用于描述基因结构和功能。

m0_60789033的博客 1423

【Fluent】太阳辐射模型—Solar Ray Tracing

一、引言Fluent提供了一个太阳能负载模型,可用于计算进入计算域的太阳光线的辐射效应。该模型可以分为:太阳光线追踪和太阳辐照。其中太阳辐照需要使用DO或MC模型,直接向辐射模型提供外光束方向和强度参数。太阳光线追踪不限制辐射模型,可以独立于辐射方程使用,甚至可以在辐射模型off的情况下使用。本文主要介绍太阳光线追踪模型。该模型非常适用于以下领域汽车气候控制 (ACC) 应用建筑物中的人体热舒适建模应用该模型使用着色算法进行太阳光线追踪。光线会透过半透明的面加载在照射面上。

a5567899的博客 7592

【AI智能体】Spring AI Tool 从使用到实战详解

Spring AI Tool

congge 5866

生信软件41 - GATK经典使用方法合集

GATK经典使用方法合集

LittleComputerRobot的博客 1689

记录:解决Ubuntu20.04安装ros报错E: Unable to locate package ros-kinetic-desktop-full【亲测有效】

报错:E: Unable to locate package ros-kinetic-desktop-full.尝试好久一直都无法下载,最后得知真相的我眼泪哗哗的直流。

**My Coding Family** 6万+

生信软件3 - mapping比对bam文件质量评估工具 qualimap

qualimap可用于统计bam文件,输出结果包含可视化图形和详细统计信息,以及每条contig的mapping信息。

LittleComputerRobot的博客 1667

企业AI选型大揭秘:扣子(Coze) Bot与微信对话开放平台深度剖析

本文对比分析了字节跳动的扣子(Coze)Bot和腾讯的微信对话开放平台两款AI聊天机器人解决方案。扣子(Coze)Bot凭借强大的大模型支持、丰富的插件生态、低代码开发及多平台部署能力,在功能丰富度和灵活性方面表现突出,适合技术实力强、业务场景复杂的企业。微信对话开放平台则依托微信生态优势,在客户服务和营销推广场景中更具优势,其零门槛接入方式更适合技术能力较弱的企业。企业在选型时应综合考虑规模、预算、业务场景和技术能力等因素,选择最适合的AI解决方案,以充分发挥AI技术价值,提升企业竞争力。

远程部署调试 运行安装 项目调试 二次开发 项目技术新 持续迭代 部分源码免费分享 435

创建 Fiori Space 时看不到传输请求的根因与排查路径

摘要: 在创建Fiori Space时,若Transport字段下拉列表为空,通常是因为系统未找到符合要求的传输请求。主要原因是: 请求类型不匹配:需使用Customizing request而非Workbench request。 用户权限问题:当前用户需在请求下有可用的task。 客户端或系统不一致:请求需在当前客户端和正确系统(如后端)中创建。 解决方法: 在当前客户端和系统中新建Customizing request,确保包含用户task。 检查是否为前后端分离架构,确保请求创建在正确的系统。 验证

2007 年 ~ 2025 年,深耕 SAP 技术 18 年 108

生信冷门但实用工具集锦:从数据预处理到结果验证的 “效率神器” 全解析(含安装 + 实操代码)

SeqKit 是一个用 Go 语言开发的跨平台序列处理工具,支持 FASTA/Q 格式的序列筛选、长度统计、提取、合并、去冗余等 50+ 种操作。与 Biopython、SeqIO 相比,SeqKit 无需编写代码,通过命令行即可完成复杂任务,且运行速度极快(处理 10G 级 FASTQ 文件无压力),是批量处理序列数据的 “神器”。Pigz(Parallel gzip)是 gzip 压缩工具的多线程版本,支持利用多核 CPU 进行并行压缩 / 解压,速度比传统 gzip 快 5-10 倍。

m0_60789033的博客 793

Statistics and Machine Learning Toolbox

Statistics and Machine Learning Toolbox(带书签),MATLAB统计学习工具

deeptools | bam to BigWig, 并使用IGV可视化峰图差异

直接把 bam 导入IGV看峰图太慢,把 bam 转为 bigWig 格式后,文件会小很多,载入也很快了。 1. 安装软件 启发: GEO 看到一句: Bigwig files were obtained with the bamCoverage function from deepTools. Values represent number of reads per bin. We used a bin size of 50. https://deeptools.readthedocs.io/en/dev

生物信息学专栏(BioMooc) 1万+

OV9734 DATASHEET,完整规格书

OV9734完整规格书,包括电气参数,尺寸规格,寄存器配置表等

假人有限元模型

假人模型,车辆碰撞假人有限元模型,适合做乘员安全的研究者利用

BIOM格式文件_微生物组数据通用数据格式

生物观测矩阵(Biological Observation Matrix,BIOM)是微生物组数据通用数据格式(The Biological Observation Matrix (BIOM) format — biom-format.org),BIOM格式的表称为biom表,一般使用.biom扩展名。biom表的优点是可以将OTU或Feature表、样本属性和物种信息等多个表保存于同一个文件中,且格式统一,体积更小巧。目前,几乎所有的主流微生物组分析软件都支持BIOM格式,包括QIIME2、PICRUSt

HUANWEIFENXI的博客 6194

蓝牙模块HM-10手册

蓝牙模块HM-10手册,该手册对蓝牙模块HM-10进行了详细的介绍和使用方法以及一些AT指令。

网络药理学:4、零基础复现一篇生信文章:筛选药物成分+获得成分相关信息(下载mol2/SDF格式文件、SMILES序列号)+TCMSP、HERB、SwissADME、Pubchem使用教程

String。

shanshan的博客 1万+

linux 预览md文件_生信中常见的数据文件格式

TCGA|GEO|文献阅读|数据库|理论知识R语言|Bioconductor| 服务器与Linux前面我们介绍了各种测序技术的原理:illumina、Sanger、第三代和第四代测序技术原理,我们测序得到的是带有质量值的碱基序列fastq格式,参考基因组是fasta格式。⽤⽐对⼯具把fastq格式的序列回帖到对应的fasta格式的参考基因组序列,就可以产⽣sam格式...

weixin_39621427的博客 918

【亲测免费】 NCBI SRA Toolkit:生物信息学数据处理的利器

NCBI SRA Toolkit:生物信息学数据处理的利器 项目介绍 NCBI SRA Toolkit 是由美国国家生物技术信息中心(NCBI)开发的一套工具和库,专门用于处理和分析国际核酸序列数据库(INSDC)中的序列读取档案(SRA)数据。SRA 数据库存储了大量的基因组测序数据,包括来自各种实验的高通量测序数据。SRA Toolkit 提供了一系列工具,帮助研究人员从 SRA 数据库中下载...

gitblog_00726的博客 1008

生信小白必看:5种工具搞定FASTQ/SAM/BAM格式互转(附Python脚本)

本文为生物信息学初学者详细解析了FASTQ、SAM、BAM等核心数据格式,并提供了5种高效实用的格式转换工具与方法。重点介绍了使用samtools、bwa mem等命令行工具以及Python脚本(如pysam库)进行格式转化的具体操作和实战技巧,涵盖双端数据处理与常见排错指南,帮助生信小白快速掌握数据预处理的关键步骤。

sand8的博客 668

生信 数据格式转换汇总(一)

大家在使用时候只需要将gene.fastq换为自己的文件即可,这个功能其实好多工具都可以实现,大家没必要纠结,包括后续要介绍到的seqtk也可以实现。主要用到的参数就是-i、-o、-w。有时从NCBI上下载下载下来的文件并不是bam文件而是sra文件,这时候我们就需要用到SRA_Toolkit工具就将其转化为fastq文件。当然你可能并不想提取最长的几条序列,这并不影响,只需要将你需要提取的序列命令输入list直接使用第四步提取即可。上述提到的所有保存名字的文件均需以以下形式保存(一行一个!

zhendehaibucuo的博客 2443

本地化部署 DeepSeek,构建单细胞与空间转录组 AI 分析平台

本地化部署 DeepSeek,构建单细胞与空间转录组 AI 分析平台

weixin_53637133的博客 184

【第 009 讲】全面掌握 Python 注释:注释的定义与作用 | 单行注释 | 三引号与多行注释 | 注释使用的最佳实践

本文系统讲解 Python 注释的完整知识体系:从注释的定义与作用讲起,梳理单行注释的书写位置、临时屏蔽用法与 PEP 8 排版规范,剖析注释被忽略的底层机制;进而说明三引号字符串的本质与嵌套问题;最后给出注释使用的三条实践原则,帮助读者写好可读性高的注释。

大模型全栈工程师 · Thanks_ks 1118
上一篇: 生信技能17 - 获取外显子和内含子位置坐标及编码序列
下一篇: 生信软件2 - 下游比对数据的统计工具 picard
生信与基因组学
博客等级 码龄9年 7209粉丝 257原创
评论
成就一亿技术人!
拼手气红包6.0元
还能输入1000个字符
 
 条评论被折叠 查看
添加红包

请填写红包祝福语或标题

个

红包个数最小为10个

元

红包金额最低5元

当前余额3.43元 前往充值 >
需支付:10.00元
成就一亿技术人!
领取后你会自动成为博主和红包主的粉丝 规则
hope_wisdom
发出的红包

打赏作者

生信与基因组学

每一份鼓励是我坚持下去动力

¥1 ¥2 ¥4 ¥6 ¥10 ¥20
扫码支付:¥1
获取中
扫码支付

您的余额不足,请更换扫码支付或充值

打赏作者

实付元
使用余额支付
点击重新获取
扫码支付
钱包余额 0

抵扣说明:

1.余额是钱包充值的虚拟货币,按照1:1的比例进行支付金额的抵扣。
2.余额无法直接购买下载,可以购买VIP、付费专栏及课程。

余额充值